 ТОМ 27, БРОЈ 2 • ЈУНИ 2023 Целосно издание »

8-ма награда за предавање „Филип Томпсон“ на AOPMC
„Паркинсонизам со почеток кај млади: Од клиники до генетика и пошироко“
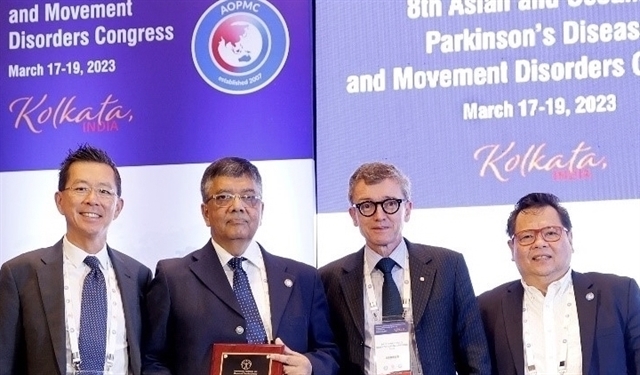
Прамод Пал со Виктор Фунг (избран претседател на MDS), Франциско Кардосо (актуелен претседател на MDS) и Рејмонд Росалес (актуелен претседател на MDS-AOS)
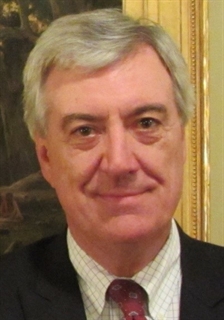
Филип Томпсон
Поранешен претседател на MDS
(2009-2011)
Ми беше голема чест и задоволство да го одржам предавањето на Филип Томпсон на 8-миот AOPMC оваа година во Калкута, Индија. Иако немав можност да се сретнам со проф. Томпсон, отсекогаш сум бил импресиониран од неговиот значаен придонес во клиничките нарушувања на движењето, а особено електрофизиологијата кај нарушувањата на движењето.
Наградата за предавач „Филип Томпсон“ беше можност да дадам личен став за тема по мој избор. Беше тешка одлука да изберам тема на која треба да зборувам и која ќе го одразува мојот интерес, како и мојот придонес. Човечката моторна физиологија, особено електрофизиологијата на нарушувањата на движењето и транскранијалната магнетна стимулација, отсекогаш биле мој истражувачки интерес. Сепак, во текот на изминатите 25 години, најважната област во мојата клиничка пракса се предизвиците со кои се соочив во дијагностицирањето и лекувањето на Паркинсонизам, Паркинсонова болест (ПБ), а поточно Паркинсонова болест со ран почеток во Индија. Во текот на изминатите 2 децении, го видов менувањето на пејзажот на дијагностицирање и лекување на ПБ во Индија, делумно под влијание на зголемената свест за ПБ, препознавањето на раната возраст на почеток на ПБ и зголемената достапност на генетско тестирање за ПБ. Сè повеќе признаваме дека клиничко-генотипскиот профил на ПБ со рана појава во Индија има разлики во споредба со оној што се гледа во западните земји, а лекувањето на овие пациенти сè уште има единствени предизвици. Затоа решив да зборувам на тема „Паркинсонизам со млада појава: Од клиники до генетика и пошироко“.
Сè повеќе сфаќаме дека клиничко-генотипскиот профил на Паркинсонова болест со рана појава во Индија има разлики во споредба со оној што се гледа во западните земји, а третманот на овие пациенти сè уште има единствени предизвици.“
—Прамод Кумар Пал, доктор по медицина, доктор по медицина, FRCP
Мојот говор се фокусираше на: |
|
Неколку термини се користени за категоризирање на Паркинсоновата болест (ПБ) врз основа на возраста на почеток (ААО) на моторните симптоми, вклучувајќи јувенилен почеток, млад почеток, ран почеток и доцен почеток на ПБ. Иако е прифатено дека ПБ со ААО пред 21 година треба да се нарече ПБ со јувенилен почеток, контроверзно е која треба да биде горната возрасна граница на ААО за млада или ран почеток на ПБ. Неодамна, препораката од Работната група на MDS за ран почеток на ПБ наведува дека ААО на моторните симптоми на ПБ по 21 година, но пред 50 години (22-49) треба да се означи како ПБ со ран почеток (ПОПД) [1]. Покрај тоа, беше предложено терминот ЕОПД да биде претпочитан термин, бидејќи терминот ПБ со млад почеток (ПОПД) може дополнително да ги стигматизира помладите пациенти како „премногу млади“ за да развијат ПБ или да ги стигматизира пациентите кои се постари од возрасната граница како стари.
Паркинсонова болест некогаш се сметаше за болест која првенствено ги погодува постарите лица. Сепак, во текот на изминатите неколку децении, се случи промена во демографијата на пациентите со Паркинсонова болест кои ја посетуваат нашата клиника за нарушувања на движењето. Додека во минатото тоа беше претежно постара популација, сега гледаме значителен број пациенти со ран почеток на Паркинсонова болест, т.е. под 50 години. Всушност, неодамна забележавме дека просечната возраст на почеток на Паркинсонова болест во Индија е 51.03 ± 11.32 години, што е речиси една деценија помладо во споредба со многу други земји [2]. Покрај тоа, 45.06% од кохорта од 2035 пациенти имале AAO помеѓу 22 и 49 години. Ова е загрижувачко, поради фактот дека во Индија има значителна млада популација и сфативме дека Паркинсонова болест со рана појава бара различен пристап за повеќето аспекти поврзани со третманот.
Просечната возраст на почетокот на Паркинсонова болест во Индија беше 51.03 ± 11.32 години, што е речиси една деценија помлад кога ќе се спореди со многу други земји
Сепак, кај пошироката јавност, како и кај медицинскиот кадар, постои недостаток на свест дека младите пациенти можат да имаат Паркинсонова болест. Ова резултираше со тоа што младите пациенти не бараат или одложуваат навремени и соодветни консултации, па дури и ако им биде дијагностицирана Паркинсонова болест, тие честопати не се подготвени да ја прифатат дијагнозата поради стигмата поврзана со болеста. Ова неизбежно води до губење на неколку продуктивни години од нивниот живот. Дискриминацијата врз основа на пол сè уште постои во Индија, а жените често се соочуваат со доцнење во добивањето третман . Неодамна забележавме такво сценарио кога евалуиравме семејство каде што три браќа и сестри (двајца браќа и една сестра) беа зафатени со ран почеток на Паркинсонова болест, и иако сестрата беше првата што беше зафатена, таа беше последната што беше евалуирана.
Уникатни моторни и немоторни манифестации кај EOPD кои влијаат на квалитетот на животот
Пациентите со EOPD имаат уникатни моторни манифестации во споредба со пациентите со доцна појава на PD (LOPD), кои вклучуваат поголема преваленца на дистонија и рана појава на дискинезии предизвикани од леводопа (LIDs). Поважно е што некои може да имаат генетска основа и често имаат пирамидални знаци, атаксија, миоклонус и периферна невропатија. Затоа, справувањето со моторните проблеми, особено LIDs во земјите со ниски или средни приходи каде што пациентите не можат да си дозволат скапи лекови како што се агонисти на допамин и длабока стимулација на мозокот (DBS), е многу предизвикувачки.
Понатаму, во споредба со LOPD, пациентите со EOPD имаат предизвикувачки немоторни симптоми, вклучувајќи нарушувања на контролата на импулсите (ICDs), депресија, анксиозност и сексуална дисфункција. ICDs (на пр. хиперсексуалност, коцкање, прекумерно трошење, итн.), кои често се предизвикани или влошени од агонисти на допамин, се распространети кај PD со рана појава, а пациентите може да не сакаат да го споделат нивното присуство, бидејќи тие може да се сметаат за културно несоодветни. Одредени генетски детерминирани EOPDs, како што се оние со мутации на гените GBA и PLA2G6, можат да имаат рани когнитивни нарушувања и психијатриски нарушувања, вклучувајќи психоза. Пациентите со PD со GBA мутација имаат поголема шанса да развијат ICDs и когнитивен пад. Пациентите со PLA2G6 често имаат многу тешка дистонија и психијатриски нарушувања.
Одредени генетски детерминирани EOPDs, како што се оние што имаат мутации на гените GBA и PLA2G6, имаат поголема веројатност за симптоми како психоза
Освен проблемите со управувањето со кои се соочуваат дури и специјалистите за нарушувања на движењето, овие уникатни моторни и немоторни симптоми кај EOPD доведуваат до намален квалитет на живот. Поради возраста на пациентите со EOPD и стадиумот на живот во времето на дијагнозата, постои подолг хоризонт на болеста, што доведува до значителна интеракција на симптомите на Parkinson со социјалниот живот и способноста за работа, како и значително оптоварување на лицата што се грижат за нив и прегорување. На работното место, поради несоодветна свест за Parkinson кај работодавачот и колегите, пациентите повремено може да се соочат со дискриминација и имаат тенденција да се грижат за несигурноста на работното место. Конечно, постои стигматизација, особено во општествениот живот и работното место.
Предизвици во дијагностицирањето на EOPD
Иако дијагнозата на LOPD е во суштина клиничка и обично не бара повеќе од МРИ на мозокот за да се исклучат васкуларни и структурни причини, дијагнозата на EOPD е често тешка. Ова делумно се должи на недостатокот на свест кај неискусната медицинска заедница дека кај EOPD може да има присуство на други моторни карактеристики покрај паркинсонизмот, рани невропсихијатриски симптоми, абнормални наоди на МРИ кои често покажуваат таложење на метал, атрофија на мозокот итн. Постојат многу EOPD кои се означени како „атипичен паркинсонизам“, а исто така и многу нарушувања кои можат да имитираат PD, барем во почетните фази. Вторите вклучуваат нарушувања како што се Вилсонова болест (која е честа во Индија), SCA (особено SCA1, 2 и 3), наследни спастични параплегии, митохондријални и метаболички нарушувања и паркинсонизам поврзан со инфекции. Затоа, често се потребни дополнителни дијагностички тестови, вклучувајќи МРИ на мозокот, нуклеарно снимање (на пр. TRODAT-SPECT, Fluorodopa-PET скенирање), метаболички и биохемиски скрининзи и конечно генетски тестови. Второто вклучува целно или секвенционирање на целиот егзом, митохондријална генетика и во тешки случаи, секвенционирање на целиот геном.
Генетика во EOPD: Нашето искуство
Сега е утврдено дека пациентите со EOPD, особено оние со позитивна семејна историја на PD, може да имаат генетска причина за PD (10-20%) [3-5]. Во изминатата деценија, со појавата на секвенционирањето на целиот егзом (WES), опишани се моногени форми на PD, како и гени за подложност кои даваат поголем ризик од PD. Иако повеќето податоци се од кавкаските популации, има сè повеќе извештаи за генетски модел на EOPD во AOS регионот, кој може да се разликува од оној опишан во западната популација.
Пациентите со EOPD, особено оние со позитивна семејна историја на PD, може да имаат генетска причина за Паркинсонова болест (10-20%)
Гените поврзани со EOPD кои најчесто се среќаваат во Индија се разликуваат од оние што се среќаваат кај белите популации.
Во неодамнешна студија (прелиминарни необјавени податоци) за WES кај околу 200 пациенти со EOPD во Националниот институт за ментално здравје и невронауки, Бангалуру, Индија, забележавме дека 53% од пациентите имале препознатлива генетска причина: |
|
Моногената група најчесто вклучуваше PRKN и PLA2G6, проследено со LRRK2, PINK, SYNJ1, а најмалку често SNCA, ATP13A2 и DJ1. Меѓу гените за подложност, хетерозиготните варијанти во GBA беа најчести, проследени со EIF4G и GIGYF2.
Идентификувавме 15 пациенти (13 семејства) со генетски докажан PARK-PRKN. Средната возраст на почетокот беше 29 години, со ран почеток кај 12 пациенти и јувенилен почеток кај преостанатите три. Тремор, дистонија, хиперрефлексија, одговор на леводопа, дискинезија предизвикана од леводопа и моторна флуктуација често беа забележани во повеќе од 50% од случаите. WES откри биалелна делеција на екзон како најчест идентификуван тип на мутација (кај 7 од 13 семејства). Десет семејства носеа хомозиготна мутација (делеција на екзон-6, мисенс-2, место на сплајс-1, стоп-гејн-1), додека преостанатите 3 беа веројатно сложени хетерозиготни варијанти (биалелна делеција на екзон-1, биалелен мисенс-1, делеција на екзон и место на сплајс-1). Овие клинички и генетски наоди се согласуваат со наодите од прегледот на MDSgene за PARK-PRKN [6].
PLA2G6 е можеби една од вообичаените генетски причини за EOPD во Индија. Според необјавени податоци од 9 пациенти од 7 семејства со паркинсонизам поврзан со PLA2G6 во нашиот институт, просечната возраст на појава на моторни симптоми била 24.0 години, со почетен паркинсонизам кој реагира на леводопа кај сите. Голем број пациенти имале пирамидални знаци и дистонија, а речиси две третини имале МРИ докази за таложење на железо во базалните ганглии. Најчестата варијанта идентификувана во оваа кохорта била p.Arg741Gln, најчесто идентификуваната варијанта од индискиот потконтинент.
За разлика од белата популација, варијантите на LRRK2 ретко се наоѓаа во нашата кохорта. Само пет пациенти со EOPD имаа хетерозиготни варијанти во LRRK2. Сите имаа доминантен фенотип без тремор со средна возраст на почетокот од 40 години. Покрај тоа, тројца пациенти имаа дистонија, а двајца имаа визуелни халуцинации (индуцирани од лекови кај еден), заедно со анксиозност, депресија и суицидални тенденции. Само еден пациент ја имаше варијантата p.Gly2019Ser која често се среќава кај белата популација. Спротивно на тоа, идентификувавме три нови варијанти (p.Cys353Tyr, p.Arg1957Gly, p.Phe160Leu кај по еден пациент). Претходно, генериравме iPSC клеточни линии од пациент со Паркинсонова болест кој носеше мутација на LRRK2 1le1371Val [7] и последователно објавивме дека допаминергичните неврони диференцирани од оваа iPSC клеточна линија покажаа помал принос, патологија на α-синуклеин и функционално оштетување [8].
Генот на подложност на GBA како причина за Паркинсонова болест, особено EOPD, се повеќе се препознава. Во неодамнешна студија од нашиот центар, кај 21 од 200 пациенти со Паркинсонова болест (10.5%) кои биле подложени на генетско тестирање за основна генетска причина, идентификувани се GBA мутации. Просечната возраст на почеток (AAO) била 39.33 години, а 91% имале AAO <50 години. Дваесет пациенти имале хетерозиготни варијанти, додека еден пациент имал хомозиготна варијанта. Осум од мисенс мутациите биле нови мутации. Миссенс варијантите најчесто вклучувале Exon-10. Деветнаесет проценти од GBA кохортата имале карактеристики на ICD, што го поддржува неодамнешното откритие дека пациентите со Паркинсонова болест поради GBA мутација имаат поголема преваленца на ICD во текот на животот [9].
Со појавата на објекти на WES во Индија и многу други земји во регионот AOS, голем број пациенти со EOPD се подложени на генетски тестови. Постои зголемена свест за генетските причини за PD, и често пациентите бараат генетски тестови со надеж дека ќе најдат краен лек. Исто така, постојат неколку истражувачки студии кои ја испитуваат генетиката на EOPD, вклучувајќи ги и GWAS студиите. Очекуваме голем број генетски податоци од азиските пациенти со PD во блиска иднина. Сепак, во клиничката пракса, толкувањето на резултатите од генетските тестови е често тешко и бара дополнителна експертиза, што недостасува во многу земји. Конечно, пред- и пост-генетското советување на пациентите не се прави рутински или не е достапно во многу центри за нарушувања на движењето, и ова треба да се разгледа.
Проблеми со управувањето во Индија и други земји со ниски или средни приходи
Во Индија, достапни се повеќето стандардни терапевтски опции за Паркинсонова болест. Сепак, конечниот избор често е воден од способноста на пациентот да плати. Пациентите со EOPD, на пример, имаат склоност кон рани LID, што ги прави агонистите на допаминот прва опција. Сепак, тие се поскапи од леводопата, а поголемиот дел од пациентите не можат да си дозволат таков третман на долг рок. Понатаму, третманот може да биде комплициран од фактот дека агонистите на допамин имаат тенденција да ги влошат ICD, како што беше споменато претходно. Финансиските ограничувања важат и за DBS, кој, иако е оптимален за одредени пациенти, може да се одложи исклучиво поради финансиски ограничувања. Недостатокот на соодветно здравствено осигурување за повеќето пациенти често го влошува овој проблем; пациентите може да бидат принудени да го продадат својот имот за да си ја дозволат операцијата, па дури и ако се подложат на операцијата, можеби нема да можат да си дозволат замена на батеријата. Иако се достапни бројни опции за третман, ниту една не е лековита, а пациентите можеби нема да бидат подготвени да ги земаат овие лекови. Тие може да го одложат соодветното лекување за да посетат повеќе лекари или да пробаат алтернативна медицина со надеж дека на крајот ќе се излекуваат.
Како заклучок, во Индија и во многу други земји со ниски или средни приходи, постои сложена врска, а честопати и нееднаквост помеѓу достапноста, пристапноста и, конечно, прифатливоста на услугите поврзани со: |
|
Во Индија, иако достапноста на овие услуги е доста силна во одредени урбани области, таа е доста оскудна во остатокот од земјата, особено кај огромното рурално население. Дури и ако се достапни, тие често не се лесно достапни. Дури и ако се достапни, само мал број пациенти конечно можат да си ги дозволат скапите дијагностички и терапевтски опции.
Индија е најнаселената земја во светот со една шестина од светското население. Со стапка на преваленца на Паркинсонова болест (ПД) што варира помеѓу 15-43/100,000 жители, Индија веројатно има најголем апсолутен број на пациенти со ПД во светот, од кои речиси 40-45% имаат возраст на појава на моторни симптоми помеѓу 22-49 години (ПМС).
Индија веројатно ќе го има највисок апсолутен број на пациенти со Паркинсонова болест во светот, од кои речиси 40-45% имаат возраст на појава на моторни симптоми помеѓу 22-49 години (EOPD)
Иако постои недостаток на невролози и специјалисти за нарушувања на движењето, има постојан пораст на свеста за Паркинсоновата болест кај општата популација и подобрување на квалитетот на грижата за Паркинсоновата болест. Ова во голема мера се должи на напорите на посветените невролози заинтересирани за нарушувања на движењето и образовните и теренските активности спроведени од различни групи за поддршка на Паркинсоновата болест во Индија, Здружението за нарушувања на движењето на Индија и Меѓународното здружение за Паркинсонова болест и нарушувања на движењето и неговата Азиско-океанска секција. Покрај тоа, во изминатата деценија, неколку владини и невладини наставни институти и болници започнаа постдокторски програми за стипендии и курсеви за обука за нарушувања на движењето, кои се инструментални за постојан пораст на работната сила во оваа подспецијалност. Исто така, охрабрувачки е да се забележи дека клиницистите и основните научници почнаа тесно да соработуваат во областа на истражувањето на Паркинсоновата болест и генетиката преку неколку национални и меѓународни колаборативни проекти. Затоа, оптимист сум дека раната дијагноза, оптималниот медицински и хируршки третман, како и социјалната и финансиската поддршка ќе бидат достапни за повеќето од нашите пациенти со Паркинсонова болест со ран почеток во блиска иднина, а Индија, исто така, ќе може значително да придонесе за разбирањето на етиопатогенезата и генетската архитектура на ова нарушување кое се среќава почесто во Азија.
Конечно, би сакал да му се заблагодарам на Комитетот за доделување награди на AOPMC што ме избра да го одржам ова престижно предавање.
Референци
-
Механа Р, и др. Возрасна граница за Паркинсонова болест со рана појава: Препораки од работната група на Меѓународното здружение за Паркинсонова болест и нарушувања на движењето за Паркинсонова болест со рана појава. Клиничка пракса за нарушувања на движењето. Октомври 2022;9(7):869-78.
-
Прасад С, Ракеш К, Камбл Н, Хола ВВ, Маиланкоди П, Ленка А, Надутота РМ, Стезин А, Махале Р, Јадав Р, Пал ПК. Ран почеток на Паркинсонова болест во Индија: Комплицирање на загатката. Parkinsonism Relat Disord. Декември 2022;105:111-113. doi: 10.1016/j.parkreldis.2022.11.017. Epub 2022 ноември 15. PMID:36410307.
-
Р.Н. Алкалај, Е. Какаполо, Х. Мехија-Сантана, М.Х. Танг, Л. Росадо, Б.М. Рос, М. Вербицки, С. Киселев, Е.Д. Луис, К. Комела, Фреквенција на познати мутации кај Паркинсонова болест со рана појава: импликации за генетско советување: конзорциум за студија за ризик од Паркинсонова болест со рана појава, Архиви на неврологија 67(9) (2010) 1116-1122.
-
W. Poewe, K. Seppi, CM Tanner, GM Halliday, P. Brundin, J. Volkmann, A.-E. Шраг, АЕ Ланг, Паркинсонова болест, Природа осврти Болести прајмери 3(1) (2017) 1-21.
-
ЏО Деј, С. Малин, Генетиката на Паркинсоновата болест и импликациите за клиничката пракса, Genes 12(7) (2021) 1006.
-
М. Кастен, Ц. Хартман, Ј. Хампф, С. Шаке, А. Вестенбергер, ЕЈ Волстедт, А. Балк, А. Доминго, Ф. Вулиновиќ, М. Дуловиќ, И. Зорн, Х. Мадоев, Х. Зенле, ЦМ Лембек, Л. Шаве, Ј. Регинолд, Ј. Хуанг, ИР Кениг, Л. Бертрам, Ц. Марас, К. Ломан, ЦМ Лил, Ц. Клајн, Генотип-фенотипски односи за гените на Паркинсоновата болест Паркинсон, PINK1, DJ1: Систематски преглед на MDSGene, Mov Disord 33(5) (2018) 730-741.
-
И. Дата, С. Џагтап, Ц. Потдар, Р. Јадав, П. Пал, Генерирање на индуцирани плурипотентни матични клетки (NIMHi001-A) од пациент со Паркинсонова болест од источноиндиска етничка припадност кој ја носи варијантата LRRK2 I1371V, Stem Cell Research 44 (2020) 101768.
-
Jagtap S, Potdar C, Yadav R, Pal PK, Datta I. Допаминергични неврони диференцирани од LRRK2 I1371V-индуцирани плурипотентни матични клетки покажуваат помал принос, α-синуклеинска патологија и функционално оштетување. ACS Chem Neurosci. 2022 септември 7;13(17):2632-2645. doi: 10.1021/acschemneuro.2c00297. Epub 2022 август 25. PMID: 36006382.
-
П. Амами, Т. Де Сантис, Ф. Инверници, Б. Гараваља, А. Албанезе, Однесување со контрола на импулсите кај пациенти со паркинсонова болест со мутација на GBA, Весник за невролошки науки 421 (2021) 117291.
Прочитајте повеќе Движење напред :